Pesquisar este blog

terça-feira, 1 de maio de 2012

Linha do Tempo da Química Medicinal: assim nascem os fármacos (Parte XI)

     Entramos na décima primeira parte desta Linha do Tempo da Química Medicinal para registrar a história dos coxibes, fármacos inibidores da cicloxigenase-2 (COX-2), surgidos no final do século XX, mais precisamente em 1999, no Brasil, com o celecoxibe. Os inibidores seletivos de COX-2 foram a grande esperança para o tratamento de quadros inflamatórios crônicos, sem os riscos associados a irritação do trato gástrico, provocado pelos inibidores da isoforma 1. Esta parte corresponde ao segundo capítulo da história dos anti-inflamatórios não esteróides.
     Esta classe de fármacos atua sobre a cicloxigenase (COX), enzima que compete com outras enzimas oxidativas, como a 5-lipoxigenase (5-LOX), pelo mesmo substrato, o ácido araquidônico (AA). A oxidação do AA pela COX, leva à formação do precursor dos icosanóides ou prostaglandinas (PG’s), o endoperóxido de prostaglandina G2 (PGG2) que após produzir o PGH2, por redução da função hidroperóxido em C-15 leva às PG’s ditas primárias PGE2 e PGF2alfa. O mesmo intermediário desta cascata biossintética, forma espécies biciclícas como a prostaciclina (PGI2) e a tromboxana A2 (TXA2), importantes moduladores da homeostase vascular, atuando ao nível da agregação plaquetária. Enquanto que a PGI2 é capaz de desagregar plaquetas, a TXA2 é potente agregador plaquetário, sendo a primeira mais ativa nas próprias plaquetas e o segundo no endotélio vascular. Não raramente a cascata do ácido araquidônico produz substâncias muito similares estruturalmente, mas com efeitos biológicos opostos. A PGE2 é um potente agente constritor enquanto que a PGF2alfa possui propriedades opostas, sendo potente dilatador da musculatura lisa.
Ao observamos ambas estruturas podemos ver que a única diferença reside no grau de oxidação em C-9 que na primeira é uma carbonila enquanto que na segunda é um álcool secundário. A despeito desta similaridade molecular as respectivas respostas biológicas, distintas, se dão por reconhecimento de diferentes biorreceptores. Sabe-se que as PG’s regulam muitas funções biológicas, muitas delas vitais, como participarem do processo de fecundação, do mecanismo celular de citoproteção a nível gástrico, entre outros, desempenhando importante papel na fisiologia celular. Como já documentado aqui, na Parte X desta Linha do Tempo da Química Medicinal, o mecanismo farmacológico de ação do ácido acetilsalicílico (AAS), foi elucidado por John R Vane (Parte VII  desta Linha do Tempo da Química Medicinal) e colaboradores, como sendo a inibição da COX-1 (única isoforma conhecida à época). A compreensão do mecanismo de ação deste fármaco centenário ajudou a entender seus efeitos gastroirritantes, resultantes da inibição da formação de PGE2 no estômago e, em consequência, a redução do mecanismo de citoproteção celular.
     No início da década de 90, Daniel L. Simmons e colaboradores, do Departamento de Química e Bioquímica da Brigham Young University, Utah, EUA, identificaram uma nova isoforma do complexo enzimático prostaglandina-endoperóxido sintase (PGHS), denominada cicloxigenase-2 (COX-2). Esta segunda isoforma foi identificada como sendo uma isoforma induzida, diferenciando-se da isoforma anteriormente conhecida (COX-1), que era considerada como a isoforma constitutiva. Esta caracterização funcional indicava que a COX-2 estava presente em processos inflamatórios, levando a crer-se que sua inibição seletiva traria benefícios ao tratamento de quadros inflamatórios, crônicos ou não, por não promover efeitos gastroirritantes. A partir de então vários laboratórios de pesquisas, de diferentes indústrias farmacêuticas, começaram a investigar novos padrões moleculares capazes de apresentarem efeitos inibitórios seletivos sobre esta isoforma induzida da COX. Imediatamente a empresa G. D. Searle, Skokie, Illinois, EUA, braço farmacêutico da DuPont-Monsanto, inicia um programa de pesquisas que visava selecionar, em sua coleção de substâncias antiinflamatórias, compostos que seriam ensaiados como inibidores de COX-2, empregando clones da enzima. Dentre os compostos selecionados, que mostraram-se ativos em bioensaios em animais, encontrava-se o DuP-697, derivado bromodiaril-tiofênico funcionalizado, sintetizado nos idos de 1970, como análogo estrutural da fenilbutazona, um composto anti-inflamatório e analgésico conhecido desde 1950 (Geigy) e utilizado na terapêutica com o nome ButazolidinaR. Esta substância nas mãos dos químicos medicinais da Searle originou o derivado SC-58612 (Figura), potente anti-inflamatório ativo por via oral em modelos animais de inflamação, atuando como inibidor seletivo da COX-2. Esta substância possuía um tempo de meia-vida de 12 dias, o que exigiu a introdução de novas modificações moleculares para ajustar suas propriedades farmacocinéticas e permitir seu uso terapêutico com uma posologia adequada. A natureza terfenílica neste composto, representada pelo sistema N-fenil-5-fenilpirazólico (em azul na Figura) imitava o sistema diaril-tiofênico do DuP-697, enquanto que a função sulfonamida assegurava a acidez equivalente a fenóis, distinta daquela dos ácidos carboxílicos, farmacóforos dos inibidores de COX-1. Imaginava-se que modulando o pKa dos novos compostos, poder-se-ia favorecer a seletividade COX-2/COX-1. Desta forma, a modificação molecular eleita, foi a troca do bromo na posição para do núcleo fenílico em C-5 do anel heterociclíco, por um grupamento metila, introduzindo uma nova posição benzílica neste novo composto, reativa ao CYP450, podendo, portanto, ser um sítio vulnerável à oxidação metabólica de fase 1 favorecendo posterior conjugação e eliminação, reduzindo o tempo de meia-vida deste novo inibidor seletivo de COX-2. Assim surge o celecoxibe (SC-58635, CelebraR), derivado 1,5-diarilpirazólico funcionalizado, que foi lançado no Brasil em 1999, embora tivesse sido descrito por T D Penning e colaboradores, em um manuscrito no Journal of Medicinal Chemistry, em 1997 . O celecoxibe exibe potente efeito analgésico, semelhante à indometacina e ao naproxeno, com índice de seletividade de 30 para a COX-2 em relação à COX-1 (COX-2/COX-1). Outros coxibes têm maior seletividade para COX-2 (e.g. rofecoxibe = 120; etoricoxibe = 106). Em 2001, as vendas mundiais do celecoxibe renderam ca. US$ 3,1 bilhões à Pfizer, que adquiriu a Upjohn-Pharmacia, a quem a Searle já pertencia.

     Estudos com as duas isoformas de COX indicaram a mesma afinidade pelo ácido araquidônico, substrato natural; um elevado grau de homologia, superior a 85% e ao nível do sítio catalítico ciclooxigenase pequenas variações em alguns amino-ácidos. Vale mencionar que a COX tem duas atividades enzimáticas: uma oxidativa, dita cicloxigenase e outra peroxidase, que reduz o hidroperóxido a álcool em C-15. A diferença observada no sítio cicloxigenase reside, por exemplo, na presença de um resíduo valina na posição 523 da COX-2, enquanto que a COX-1 tem um resíduo isoleucina nesta posição. Esta diferença representada apenas pela presença de um grupamento metila a mais no sítio da COX-1, uma vez que valina e isoleucina são amino-ácidos homólogos lineares, com a valina tendo a fórmula C5H11NO2, enquanto que a isoleucina C6H13NO2, faz com que a isoforma 1 tenha uma cavidade menor no sítio catalítico cicloxigenase, resultado da presença do amino-ácido de maior volume molecular, enquanto que no sítio de reconhecimento molecular equivalente da COX-2, pela presença do amino-ácido isoleucina de menor volume molecular, haja uma cavidade de interação secundária, suplementar, com maior tolerância estérica (Figura). Estas diferenças estruturais explicam a seletividade dos coxibes pela isoforma 2, pois, em geral são fármacos de maior volume molecular devido ao sistema terfenílico que possuem.

      Os coxibes representaram importante capítulo na terapia das doenças inflamatórias. Entretanto, as expectativas originais não foram correspondidas, pois a COX-2 mostrou-se uma isoforma constitutiva no músculo cardíaco, o que provocou a retirada do mercado de praticamente todos os coxibes muito seletivos. Assim que o rofecoxibe (VioxxR), foi retirado pela Merck, em 2004, e o etoricoxibe (ArcoxiaR), também da Merck, ganha um aviso de alerta da agência regulatória norte-americana, Food Drug Administration (FDA), em 2007. Em termos estruturais, vale registro que ambos são derivados que apresentam como substituintes da posição para de um dos fenilas da sub-unidade do tipo terfenílica, grupamentos metilsulfona (em vermelho na Figura das estruturas) no lugar da função sulfonamida que ocorre no celecoxibe, o que pode, de alguma forma, estar contribuindo nestes dois fármacos para a maior seletividade vis-à-vis a COX-2 e provocando maior risco de acidente cardíacos ou, alternativamente, a ausência do grupamento para-fenilsulfonamida pode estar reduzindo a afinidade destes fármacos por outros alvos terapêuticos possíveis, visto que, por exemplo, derivados aril-sulfonamídicos como o celecoxibe, são reconhecidas por isoformas da monoaminoxidase (MAO).
    Recentemente, o celecoxibe foi reconhecido como sendo clinicamente eficaz para reduzir o progresso da doença de Alzheimer, assim como de controlar a evolução de determinados tipos de câncer, indicando que, muito provavelmente, seus efeitos terapêuticos são além da COX-2 o que nos permite considerá-lo como um fármaco multi-alvo. Desta forma, estudarem-se novos derivados modificados deste fármaco, pode representar a identificação de novos recursos terapêuticos para o tratamento, mais eficiente, de doenças crônicas não transmissíveis, validando a afirmativa de Sir James Black, inventor do propranolol e cimetidina (Parte VI desta Linha do Tempo da Química Medicinal) que dizia: “... para se descobrir um novo fármaco, nada melhor do que começar por um fármaco conhecido”.
     Na próxima parte desta Linha do Tempo da Química Medicinal: assim nascem os fármacos, estaremos na décima segunda e iremos tratar dos inibidores de tirosina-quinases (TK´s), fármacos anticâncer que representaram a última inovação terapêutica do século XX.
      Obrigado por ler.

domingo, 8 de abril de 2012

Linha do Tempo da Química Medicinal: assim nascem os fármacos

Os fármacos anti-inflamatórios não-esteróides

(AINEs = NSAI's)

     Entramos na décima parte desta Linha do Tempo da Química Medicinal e vamos tratar agora dos fármacos antiinflamatórios não-esteróides (NSAI), que são fármacos que possuem também importantes propriedades analgésicas.
     O início desta história se dá nos idos dos anos 50, do século passado, quando inicia-se o boom dos esteróides que conduziu à pílula contraceptiva e abriu espaço para o conhecimento do papel dos hormônios esteroides na fisiologia. Data desta época, a identificação das propriedades anti-inflamatórias dos corticóides e, pouco depois, a compreensão de seus efeitos colaterais, severos, restringindo seu emprego na terapêutica. A lacuna deixada pela cortisona enquanto anti-inflamatório motivou, de um lado, a busca de análogos estruturalmente modificados capazes de serem empregados com mais segurança na terapêutica de quadros inflamatórios crônicos e de outro estimulou o estudo de análogos do ácido acetilsalicílico (AAS), conhecido fármaco analgésico, antitérmico, com propriedades anti-inflamatórias e também apresentando efeitos irritantes ao nível da mucosa gástrica. Estes esforços de pesquisa foram recompensados pela identificação dos fenamatos, classe de agentes anti-inflamatórios nascidos no extinto laboratório Parke-Davis, ilustrados na Figura 1 pelos derivados de ácidos benzóicos, mefenâmico e meclofenâmico (1960). Ambos são estruturalmente relacionados ao AAS possuindo o padrão do ácido antranílico (orto-aminobenzóico), isóstero do ácido salicílico, presente no AAS.


   A história continua e aplicando o mesmo princípio da Química Medicinal, pesquisadores dos laboratórios Ciba-Geigy (atual Novartis) inventam o diclofenaco, em 1973, fármaco anti-inflamatório não-esteróide comercializado com os nomes fantasias de Voltaren® e Cataflan®, estruturalmente relacionado ao ácido meclofenâmico, diferenciando-se deste por ser um derivado homólogo, linear, pertencendo a classe dos ácidos arilacéticos, com um grupamento metilênico a mais situado entre a função ácido carboxílico e o anel aromático. Enquanto isso, nos laboratórios Merck, Sharp & Dohme (MS&D), nos EUA foi desenvolvido, após extenso programa de pesquisa, o diflunisal, fármaco da classe dos salicilatos que apresentou o mesmo perfil do AAS. No início dos anos60, T. Y. Shen, Alfred Burger Professor of Medicinal Chemistry na Universidade de Virginia, EUA, lê artigo que atribui propriedades flogísticas à serotonina. Sabendo do caráter básico deste mediador inflamatório indólico (5-hidróxi-triptamina), formula a hipótese, que se mostrou acertada, de que ácidos 3-indolil-acéticos podiam possuir propriedades antiinflamatórias por possuirem propriedades químicas opostas ao mediador inflamatório endógeno. O Prof. Shen teve a colaboração essencial de um farmacologista da MS&D, Dr Charles A. Winter, que desenvolveu um protocolo farmacológico in vivo, o ensaio do edema da pata do rato induzido por agentes flogísticos, adequado ao screening de novas moléculas com propriedades antiinflamatórias. Surge no cenário dos fármacos NSAI a indometacina, em 1963, um diferencial à época para o tratamento de quadros diversos de inflamações, inclusive crônicos. Devido à presença da função amida, a indometacina é hidrolisada pela ação de amidases produzindo o ácido indolil-acético correspondente que é inativo e responsável pelo aparecimento de disturbios centrais em alguns pacientes. Esta classe terapêutica possui hoje diversos representantes dos ácidos aril- e heteroarilacéticos dentre os quais encontram-se o pró-fármaco sulindaco (MS&D, ClinorilR), e os fármacos etodolaco (Almirall Ltd) e cetorolaco (ACI).
   
Nesta mesma época, Dr Steward Adams, trabalhando na empresa Boots em Nottingham, Inglaterra, cria um bioensaio empregando a radiação ultra-violeta para induzir uma reação inflamatória em animais de laboratório, que permite avaliar propriedades antiinflamatórias em uma série de derivados de ácidos para-alquil- e para-arilfenilacéticos que indica o ácido para-isobutilfenil acético (ibufenac) como sendo quatro vezes mais potente que o AAS. Este composto é lançado no mercado mas poucos anos após é retirado pelos efeitos hepáticos que provocava, causando intensa icterícia. Desta forma, o grupo de pesquisadores da Boots, liderado por Adams, identifica, no análogo ácido 2-fenilpropiônico correspondente, denominado ibuprofeno, o homólogo ramificado do ibufenac, o primeiro fármaco NSAI da classe dos profenos. O ibuprofeno (Figura 1) possui em sua estrutura um substituinte iso-butila em relação para ao término ácido no anel benzênico mimetizando, com estes quatro átomos de carbono saturados, o sítio de interação hidrofóbica representados pelos segundos anéis aromáticos presentes em todos os fármacos ilustrados na figura. Outros fármacos desta classe são desenvolvidos pelas empresas concorrentes como o naproxeno (Syntex, 1976), cetoprofeno (Rhône Poulenc) mais potente que o protótipo da série, o benoxaprofeno (1980 - que veio posteriormente a ser retirado) e o fenoprofeno são descobertos pela Eli Lilly, entre outros. Esta classe de derivados NSAI possui um centro estereogênico, criado pela substituição de um dos átomos de hidrogênio do grupamento metilênico dos ácidos aril-acéticos presursores. Com isto esta série homóloga dos profenos é representada por dois possíveis enantiomêros e sabendo-se que os alvos-terapêuticos são enantioespecíficos, i.e. discriminam enantiomêros, reconhecendo a quiralidade do fármaco, não é surpreendente observar que apenas um dos enantiomêros seja ativo. No caso do naproxeno, o grupo de pesquisadores liderados por Joseph Fried,  na Syntex, identificou o enantiomêro (S) como aquele reconhecido pelo alvo-terapêutico, i.e. a prostaglandina-endoperóxido sintase (PGHS), vulgarmente denominada de cicloxigenase (COX). Desta forma a Syntex passou a comercializar o naproxeno na forma enantiopura e foi o (S)-naproxeno o primeiro fármaco NSAI a ser comercializado como eutomêro, i.e. o enantiomêro ativo. Posteriormente, identificou-se uma enzima que atua invertendo a quiralidade dos derivados profênicos, transformando o distomêro, enantiomêro (R) no isômero bioativo (S) (Figura 2, abaixo).
  
    
     A história dos fármacos NSAI é longa, pois em 1992 identificaram-se a isoforma 2 da COX e em poucos anos apareceram os coxibes como a grande esperança para o tratamento de quadros inflamatórios crônicos sem os riscos associados a irritação do trato gástrico, provocado pelos inibidores da isoforma 1 até então conhecidos. Este segundo capítulo da história dos anti-inflamatórios não-esteróides será tratado na próxima parte desta Linha do Tempo da Química Medicinal, a décima-primeira.
Obrigado por ler.


sábado, 17 de março de 2012

Linha do Tempo da Química Medicinal: assim nascem os fármacos - Parte IX

Entramos na nona parte desta Linha do Tempo da Química Medicinal e vamos tratar agora dos fármacos anti-virais que durante muitos anos foram considerados ineficazes, quando pouco se conhecia sobre o ciclo evolutivo destes microrganismos.
O início desta história se dá por volta dos anos 50, do século passado, quando identificou-se as propriedades biológicas da beta-tiossemicarbazona, uma das primeiras substâncias ativas. Até então, os virologistas insistiam em avaliar o eventual efeito anti-viral em antibióticos, então disponíveis. Obviamente que o insucesso desta abordagem foi imenso, até que em 1957, Isaacs e Lindenmann descrevem o interferon e seu efeito no vírus da hepatite-B. As viroses provocam doenças severas e graves como varíola, poliomielite, influenza (e.g. gripe da ave), hepatite, AIDS entre outras, e podem ser controladas de forma preventiva através de vacinas, em alguns casos, nossa Linha do Tempo da Química Medicinal não se ocupará desta vertente pois nossa vocação são somente os fármacos.
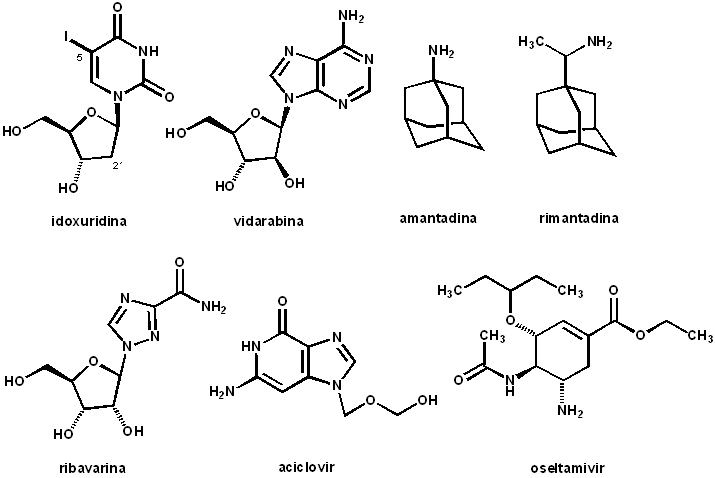
A quimioterapia anti-viral começa em 1959, com o idoxuridine (IDU), que é o 5-iôdo-2’-deoxyuridina (Figura), análogo sintético de nucleosídeos sintetizado nos laboratórios de William Herman Prusof (1920-2011) na Universidade de Yale, EUA. Este fármaco descoberto pelo “pai da quimioterapia viral” e se mostrou efetivo para o controle do vírus Herpes simplex (HSV), sobretudo em infecções de pele. Considerado um potente agente citotóxico, foi adotado para uso tópico, sendo empregado até hoje. Alguns anos depois, em 1964, surge a vidarabina (Ara-A), anti-viral descoberto Stanford Research Institute, sintetizado por Bernard R. Baker “copiando” a estrutura de dois nucleosídeos isolados de uma esponja caribenha (Tethya crypta)     que possuia uma sub-unidade arabinosídica no lugar da clássica ribose. A vidarabina é uma substância nucleosídica modificada, sendo um híbrido entre os nucleosídeos clássicos que contém ribose e aqueles isolados do organismo marinho. A clássica ribose foi substituída pela arabinose dos glicosídeos marinhos. Este fármaco antiviral, foi um dos primeiros que pôde ser empregado sistemicamente devido ao seu reduzido perfil tóxico. É ainda nesta época que surge a amantadina e uma molécula irmã, a rimantadine, ambas possuindo um sistema biciclico adamantânico, que se mostraram eficazes no tratamento da influenza, sendo um dos primeiros fármacos antivirais não–nucleosídicos, atuando ao nível de proteínas virais envolvidas no processo de replicação. O combate à influenza empregando estes fármacos permitiu identificarem-se a capacidade de desenvolvimento da resistência viral. Inúmeros estudos posteriores culminaram, em 1993, no surgimento dos fármacos antivirais inibidores de neuroaminidase (NA), como veremos infra.
Em 1970, Sidwell e colaboradores, trabalhando na empresa ICN Pharmaceuticals Inc.   sintetizaram a ribavirina, primeiro fármaco antiviral com amplo espectro de ação, ativo em várias famílias de vírus RNA e DNA. Vale mencionar que não se identificou desenvolvimento de resistência para este fármaco, indicando, provavelmente, o envolvimento de mecanismo indireto para sua atividade.
A história da origem dos fármacos anti-virais tem um capítulo muito significativo, representado pela descoberta do aciclovir (ZoviraxR), realizada pela Dra Gertrude Belle Elion (1918-1999),  nos laboratórios da Burroughs Welcome nos EUA e Welcome na Inglaterra. A contribuição da Dra Elion à Química Medicinal foi imensa pois seu nome está ligado a descoberta de vários fármacos: inter-alia 6-mercaptopurina para leucemia; azatioprina, imunosupressor; alopurinol, para o trtamento da gôta; pirimetamina, para a malária; trimetoprim, para infecções bacterianas). Por esta magnífica contribuição a Dra Elion foi indicada ao prêmio Nobel de Medicina, em 1988, compartilhando-o com seu colega de laboratório George H. Hitchings (1905-1998) e com Sir James W. Black (1924-2010), inventor do propranolol descrito na parte V desta Linha do Tempo da Química Medicinal. A descoberta do aciclovir marca o surgimento da segunda geração de análogos de nucleosídeos, sendo este fármaco o mais seguro da classe, com primeira indicação para do tratamento da infecção por HSV. Cabe mencionar que o prefixo a, representa a ausência do ciclo furanosídico da ribose do nucleosídeo, e a despeito desta dissimilaridade molecular, este fármaco é fosforilado por timidino-quinase viral resultando no mono-fosfato que por ação de outras quinases virais produz o tri-fosfato de aciclovir, ativo sobre a DNA-polimerase do HSV.
Nos anos 80, com a quimioterapia antiviral já bem estabelecida, surge um novo e tremendo desafio, representado pela descoberta do vírus da síndrome da imunodeficiência adquirida (SIDA = AIDS). Este vírus, da classe dos retrovírus (HIV) foi descoberto em 1983 e descrito numa publicação na revista Science (DOI: 10.1126/science.6189183) por Luc Montagnier, Françoise Barré-Sinouss  e colaboradores, do Instituto Pasteur, FR, o que valeu a estes pesquisadores o prêmio Nobel de Medicina, em 2008. O primeiro fármaco antiviral descrito para a AIDS foi o AZT (azidotimidina), derivado sintético da quimioteca da Burroughs Wellcome, Inglaterra, que foi bioensaiado contra o retrovírus HIV no National Cancer Institute (USA), e descrito em 1985 como inibidor efetivo de retroviruses. O mecanismo de ação do AZT consiste numa fosforilação da hidroxila primária do fármaco por quinases virais, levando ao trifosfato-AZT que é capaz de interagir e inibir a enzima viral transcriptase-reversa (TR), atuando como um agente terminador de cadeia. Após a descoberta do AZT inúmeros outros didesoxinucleosídeos, atuando por este mecanismo foram descritos. Identificaram-se ao nível da TR um sítio alostérico de interação que representaria um novo alvo-terapêutico possível para o combate a AIDS. Após inúmeros esforços de pesquisa nesta área, identificaram-se os anti-virais não-nucleosídicos inibidores de TR (NNRTIs = non-nucleoside reverse transcriptase inhibitors) onde encontram-se nevirapina, delavirdina e efavirenz.


                 Estudos do genoma viral indicaram a existência de protease vírus-específica que poderia, também, representar um novo alvo-terapêutico para o tratamento da AIDS. Desta feita, tratando-se de um mecanismo de ação distinto abria-se enormes possibilidades representando possível tratamento de cêpas resistentes aos TR´i, assim como novas associações e combinações terapêuticas de maior eficácia. Os primeiros inibidores desta aspartato-protease viral surgem em 1995, representado pelo saquinavir, precursor do indinavir (1996) e ritonavir (1996), a seguir surgem o nelfinavir (1999) e amprenavir (1999) e por último o atazanavir (2003). O combate ao HIV ganhou importante recurso quimioterápico representado pelo maraviroc (2007), um novo agente anti-retroviral que atua ao nível de citoquinas (CCR5) presentes nas membranas de células imunoativas humanas, que são reconhecidas pelo vírus e facilitam sua internalização para as células do hospedeiro. Inibindo esta citoquina, previne-se a internalização do vírus prejudicando seu ciclo evolutivo celular.
A Linha do Tempo da Química Medicinal para concluir esta parte relativa aos fármacos anti-virais não pode deixar de mencionar aqueles que são eficazes no tratmento da gripe aviária (vírus H5N1; H1N1, H3N2), atuando como inibidores de neuroaminidase (NA), proteína presente no envelope viral cuja estrutura foi elucidada e teve seu mecanismo de ação esclarecido, regulando a internalização viral, por interação com resíduos de ácido sialíco de membrana de células plasmáticas do hospedeiro. Durante projeto de descoberta racional de fármacos anti-virais, análogos modificados do ácido siálico, levaram à identificação do zanamivir (1989; RelenzaR), primeiro inibidor de NA anti-viral, comercializado pela GSK, a partir de 1993. Embora eficiente, este fármaco, devido à sua baixíssima biodisponibilidade, é empregado por via nasal o que estimulou estudos subsequentes visando a identificação de NAi ativos por via oral. Estes estudos culminaram com a descoberta do oseltamivir (TamifluR), em 2009, que é um pró-fármaco, empregado na forma do precursor éster etílico, que por ação de esterases libera a forma ativa do inibidor competitivo de NA.
           Na próxima parte desta Linha do Tempo da Química Medicinal, a décima, trataremos da descoberta ou invenção dos anti-inflamatórios não esteróides de segunda geração (e.g. celecoxibe).
Obrigado por ler.

domingo, 19 de fevereiro de 2012

Sobre as moléculas dos fármacos: os acetatos famosos

             Hoje me aconteceu de ler um artigo no Chemical & Engineering News (http://cen.acs.org; Chemical & Engineering News, 90, January 30, 2012) onde se comentava uma recente polêmica científica, referente à presença de arsênio (As) no DNA de organismos que vivem em ambiente rico em As, como a bactéria GFAJ-1, do lago Mono, nos EUA. Lá, pesquisadores identificaram nucleosídeos com arsênio no lugar do fósforo, em um autêntico exemplo de isosterismo na natureza. Decidi interromper a série Linha do Tempo da Química Medicinal, para incluir este post em homenagem ao Carnaval 2012. Claro que continuarei a série, em sua parte XIX, conforme prometido, tratando da descoberta/invenção dos fármacos antivirais, mas depois das festas de Momo!

Lembrei-me, ao ler a matéria do C&EN, de que os primeiros fármacos do século XX, nos idos de 1905, continham o elemento químico As e tinham indicações para o tratamento de doença sexualmente transmissível, como o SalvarsanR e o SalvarsolR, inventados por Ehrlich e Fourneau, respectivamente. Claro que o segundo se originou do primeiro, basta se olhar suas estruturas químicas, por uma estratégia que se fosse contemporânea seria chamada de simplificação molecular da arsefenamida, combinada com uma reação sintética, então na moda, como a acetilação. Claro que aos olhos contemporâneos, moléculas orgânicas contendo As (C-As; organo-arsenicais) não nos lembrariam, de forma alguma, fármacos! Talvez por associação livre de idéias, talvez por identificar um padrão molecular comum nestes fármacos pioneiros, representado pelo N-acetato de regioisomêros do aminofenol (em azul), me ocorreu que, provavelmente, aí se tivesse iniciado os fármacos “me-too”. Lá nos primórdios!
As estruturas químicas destes fármacos iniciais me chamaram a atenção para uma “coincidência molecular” representada pela presença de grupamentos acetatos, traduzindo talvez, por que não dizer, um “modismo científico”. Nos primórdios da Química Orgânica Sintética se dispunha de anidrido acético e já se conhecia a molécula do paracetamol (1886), embora suas propriedades anti-térmicas e analgésicas não o fossem, a acetanilida já era conhecida, desde 1878! Fruto da acetilação da anilina.
Ah, estes acetatos famosos !

As duas hidroxilas da morfina já haviam sido acetiladas (1895) para fornecer um fármaco, depois proscrito, que foi a heroína ou diacetil morfina comercializada pela Bayer. Não foi à toa, que a mesma empresa já havia acetilado o acido salicílico (1889) para chegar ao ácido acetilsalicílico (AAS), a AspirinaR que certamente tem grande parcela de responsabilidade na transformação de uma pequena empresa emergente, à época, como diríamos hoje, na Big-Pharma que é a Bayer atual. Quem, de minha geração, não lembrará do slogan da Bayer do Brasil: “Se é Bayer. É bom!” Tudo graças a um “reles” acetato de fenol de um ácido benzóico!  A hipótese do modismo do “acetila o que puder”, se mostra viável quando consideramos a estrutura da acetazolamida, primeira sulfa diurética, descoberta já nos anos 50, que revolucionou o tratamento de cardiapatias onde se empregavam diuréticos como coadjuvantes. Até então, eram usados compostos organo-mercuriais (C-Hg), com propriedades tóxicas e sendo, a exemplo do SalvarsanR de Ehrlich, também um fármaco organo-metálico! Mais uma coincidência. Será ?
Obrigado por ler.

sábado, 4 de fevereiro de 2012

Linha do Tempo da Química Medicinal: assim nascem os fármacos (Parte VIII) - As estatinas

    Nesta nossa Linha do Tempo da Química Medicinal atingimos a oitava parte e vamos tratar do surgimento das estatinas, inovação terapêutica que originou todos os fármacos antilipêmicos, inibidores da enzima 3-hidroxi-3-metil-glutaril Co-A redutase (HMGCo-AR) com indicação para o tratamento e prevenção de doenças cardiovasculares de elevados índices de mortalidade.

   Desde 1950 são conhecidos os riscos que taxas sanguíneas elevadas de colesterol têm para doenças cardiovasculares, sendo o controle plasmático da sua forma ligada às proteínas de baixa densidade (LDL-C), fundamental para preveni-las.
   A busca por agentes terapeuticamente capazes de controlarem as taxas de colesterol plasmático, tem estimulado intensa atividade de pesquisa nos laboratórios das indústrias farmacêuticas que descobrem/inventam novos fármacos.
   O conhecimento de que a HMGCo-AR opera na biossíntese do colesterol produzindo o ácido mevalônico, essencial à formação das unidades C-5 que levam ao esqualeno, último precursor acíclico desta biossíntese isoprenóide, a credenciou como possível alvo terapêutico de fármacos antilipêmicos.
   A história das estatinas se inicia, em 1976, no Japão quando o microbiologista Dr Akira Endo, dos laboratórios Sankyo Co., buscando substâncias potencialmente antibióticas, isola do fungo Penicillium citrinum um derivado policetídeo (ML236B, Figura), que denominou compactina. Este produto natural apresentava em sua estrutura, características terpênicas com um esqueleto decalínico multi-substituído com quatro dos seus sete centros estereogênicos. Embora com alguma propriedade antibiótica identificada por Endo e seu grupo de pesquisas, este terpeno foi reconhecido pela presença da função delta-lactona-beta-hidroxilada, como capaz de mimetizar o intermediário envolvido na redução de HMGCo-A promovida pela HMGCo-AR em sua forma acíclica. Em 1979, ensaios in vivo em cães indicaram a redução do colesterol e a capacidade de inibir a enzima desejada com valor de Ki = 1,4 nM, comportando-se como inibidor competitivo de maior afinidade que o substrato natural. Estes promissores resultados na busca de um novo fármaco antilipêmico, confirmaram o acerto de Endo ao reconhecer a similaridade molecular entre a compactina e o substrato enzimático da HMGCo-AR. A descoberta deste inibidor natural incentivou diversos laboratórios de pesquisa a dedicarem esforços na busca de outras substâncias ativas sobre a  HMGCo-AR, sendo objeto de amplos estudos nos laboratórios da Beecham Pharmaceuticals, em Londres e na Merck Sharp Dohme (MSD), Rahway, New Jersey, EUA. Neste mesmo ano, pesquisadores da MSD, isolaram de outra fonte natural (Aspergillus terreus) um terpeno denominado mevilonina, posteriormente chamada lovastatina, como um alfa-homólogo em C-3 da compactina original de Endo. A compactina e lovastatina foram os compostos-protótipos na descoberta de outros HMGCo-AR inibidores (HMGCo-ARi). O derivado decalínico da MSD apresentava uma desvantagem estrutural em relação ao composto original de Endo. O sistema decaliníco da lovastatina possuía um centro estereogênico a mais, exatamente referente ao grupamento metila em C-3. Estudos sobre a relação entre a estrutura química e a atividade inibidora de HMGCo-AR nestes derivados decalínicos, indicaram, inicialmente, que a introdução de um novo grupamento metila na cadeia lateral em C-1, abolindo sua quiralidade e, portanto, favorecendo sua síntese, mantinha a atividade do produto natural. A forma aberta da lactona da lovastatina apresentava maior afinidade pelo alvo terapêutico (Ki = 0,6 nM), sendo mais ativa que a forma lactônica e corroborando a hipótese de similaridade molecular entre essas sub-unidades estruturais ao nível do sítio de reconhecimento da HMGCo-AR, enquanto que, ao mesmo tempo, atribuía caráter farmacofórico para esta sub-unidade estrutural oxigenada presente nestas substâncias. Estes resultados orientaram, em 1982, a realização dos primeiros ensaios clínicos com uma estatina, indicando significativa redução do LDL-C, com excelentes benefícios terapêuticos para os pacientes estudados. Em 1987, a agência regulatória norte-americana Food and Drug Adminstration (FDA) aprova a simvastatina (Zocor®), análogo sintético da lovastatina, três vezes mais potente, representando singela, mas astuta, simplificação molecular deste produto natural, visto que o centro esterogênico presente na cadeia de C-1 foi excluído. A simvastatina da MSD foi fruto de contínuos esforços de pesquisa da equipe comandada por Arthur A. Patchett e ingressou no mercado como o primeiro fármaco sintético atuando como inibidor de HMGCo-AR.
   Nesta época o principal metabólito ativo da compactina foi identificado nos laboratórios Sankyo do Japão, como sendo o derivado onde a função delta-lactona-beta-hidroxilada foi hidrolizada por esterases. Ensaios com este metabólito, o ácido-hidroxilado, denominado pravastatina demonstraram sua potente atividade inibidora de HMGCo-AR, sendo posteriormente lançada no mercado com as denominações de PravacholÒ e MevalotinaÒ, que foram as primeiras estatinas com a função lactona aberta, i.e. apresentando a sub-unidade farmacofórica ácido 3,5-diidroxieptanóico.
   Estudos de metabolismo subseqüentes, realizados com a compactina, indicaram que a posição C-3 do sistema decalínico era hidroxilada por ação das enzimas oxidativas hepáticas. O álcool secundário bioformado apresentava uma natureza alílica, com átomos de hidrogênio favorecendo sua desidratação por eliminação do tipo anti de uma molécula de água. O trieno formado aromatizava-se perdendo o grupo éster de C-1, aliás um bom grupo abandonador. Resultados similares foram obtidos nos estudos de estabilidade química da pravastatina em meados de 1980, indicando que os derivados aromáticos obtidos apresentavam atividade inibitória sobre a HMGCo-AR. Estas observações experimentais sugeriam que a sub-unidade  decalínica central teria caráter hidrofóbico no reconhecimento pela HMGCo-AR, podendo, portanto, ser estruturalmente modificada por sistemas aquirais aromáticos. Esta racionalização orientou a síntese de inúmeros derivados com o anel central aromático, representando, na linguagem da Química Medicinal, eficiente etapa de simplificação molecular do protótipo natural.
   A partir daí uma extensa série de análogos aromáticos foram descritos, sobretudo na literatura de patentes, contendo, diversos sistemas aromáticos, exemplificados por anéis imidazólicos, indolizínicos, pirazólicos, quinolínicos, pirrólicos, furânicos, tiofênicos, naftalênicos e indênicos, além de indólicos. Dentre muitos compostos ativos, o derivado indólico (XU 62-320), sintetizado em 1994 resultou na fluvastatina, primeira estatina a ingressar no mercado sem apresentar em sua estrutura o sistema decalínico quiral, presente na compactina original. Esta nova estatina possui como característica estrutural adicional, uma sub-unidade ácido heptanóico diidroxilado como substituinte do sistema indólico. Ademais, deve-se ressaltar a maior simplicidade estrutural deste fármaco, que não possui nenhum centro estereogênico no sistema lipofílico central, em contraste com os protótipos naturais que apresentam cinco centros quirais no anel decalínico original.
    Em 1991, foi lançado no mercado pela Pfizer outro me-too desta classe de agentes anti-lipêmicos, representado pela atorvastatina. Esta substância originada na empresa farmacêutica Parke-Davis, em trabalhos de Bruce Roth, possui o mesmo padrão estrutural das estatinas aromáticas, sendo o isóstero pirrólico e apresentando a mesma sub-unidade para-fluorfenila substituindo o anel heterocíclico central. A característica estrutural mais significativa da atorvastatina em relação à fluvastatina, reside em diferenças na natureza da cadeia ácida terminal que neste fármaco é saturada. A atorvastatina (LipitorÒ) foi o mais valioso me-too conhecido, tendo líder em vendas mundiais durante quase uma década, sendo o primeiro fármaco blockbuster capaz de superar a marca dos US$ 13 bilhões em vendas mundiais (2007), totalizando ca. US$ 100 bilhões em vendas durante período de vigência de sua patente, que expirou no principal mercado mundial (EUA) em 2011. O atraente mercado que representam as estatinas justifica o lançamento de mais um fármaco concorrente: a rosuvastatina (2003, CrestorÒ) pela Astra-Zeneca, que atingiu a marca dos US$ 7 bilhões em vendas mundiais em 2011, anunciando-se como nova estatina substituta da atorvastatina. Esta estatina apresenta o mesmo padrão estrutural não-decalínico, possuindo o anel central pirimidínico e a presença de uma função N-metil-metilsulfonilamina substituindo-o. Em 2009, surge a pitavastatina, derivado quinolínico de mesmas características estruturais gerais com Ki = 3,4 nM pela HMGCo-AR. As estatinas mais recentes apresentam como vantagens significativas sobre a atorvastatina uma maior biodisponibilidade oral (40% e 60%, respectivamente; atorvastatina = 12%) demandando menor dosagem posológica.
   A atorvastatina teve a vigência de sua patente vencida em novembro de 2011 tornando-se um fármaco genérico. Especialistas afirmam que será, provavelmente, o genérico de maior faturamento nos próximos anos. Uma nova síntese total foi realizada pelo Professor Luis Carlos Dias e o Dr Adriano S. Vieira no Instituto de Química da UNICAMP no âmbito do Instituto Nacional de Çiência e Tecnologia de Fármacos e Medicamentos (INCT-INOFAR) [http://www.inct-inofar.ccs.ufrj.br]   representando importante patrimônio intelectual para transferência de tecnologia ao setor produtivo industrial.
   A classe das estatinas representa aquela de maior faturamento em vendas mundiais por ano da história dos medicamentos, tendo se originado de produto natural de fungo, como a penicilina e fruto da perspicácia, tenacidade e numerosas pesquisas científicas contínuas e sistemáticas, envolvendo equipes interdisciplinares, industriais e acadêmicas, que colocaram a disposição das populações recursos terapêuticos inovadores no controle dos riscos de doenças cardiovasculares de elevado impacto epidemiológico. 

   Na próxima parte desta Linha do Tempo da Química Medicinal, trataremos do surgimento dos anti-virais que a partir do aciclovir, descoberto por Gertrude B. Elion, pavimentou a via de chegada aos fármacos anti-HIV.
   Obrigado por ler.